Nhiều doanh nghiệp cho rằng thiết bị y tế sản xuất tại Việt Nam xin CFS EU là gần như không khả thi. Hoặc chỉ mang tính hình thức. Thực tế, CFS EU hoàn toàn có thể được cấp nếu doanh nghiệp hiểu đúng bản chất pháp lý. Lộ trình tuân thủ MDR/IVDR và vai trò của CE Marking. Bài viết này giúp doanh nghiệp nhìn rõ điều kiện, quy trình. Và các hiểu lầm phổ biến khi xin CFS EU cho thiết bị y tế sản xuất trong nước. Từ góc nhìn thực tiễn hồ sơ và tư vấn chuyên môn của UCC Việt Nam.
1. Vì sao thiết bị y tế sản xuất tại Việt Nam xin CFS EU là bài toán khó với doanh nghiệp?
- CFS EU không căn cứ nơi sản xuất. Mà căn cứ vào tình trạng lưu hành hợp pháp tại EU
- Thiết bị sản xuất tại Việt Nam chưa được phép lưu hành tại EU. Dẫn đến không đủ điều kiện xin CFS EU
- Doanh nghiệp xác định sai chủ thể xin CFS EU (nhà sản xuất ngoài EU, thiếu EU Authorized Representative)
- Nhầm lẫn giữa CFS EU và CFS do Việt Nam cấp. Dẫn đến tiếp cận sai hồ sơ
- Cho rằng có CE Marking là đương nhiên xin được CFS EU. Trong khi CE chỉ là điều kiện cần
- Thiếu mô hình pháp lý và phân phối phù hợp tại EU để làm căn cứ cấp CFS
Những yếu tố này khiến việc thiết bị y tế sản xuất tại Việt Nam xin CFS EU trở thành bài toán pháp lý phức tạp. Không thể xử lý theo cách làm hồ sơ thông thường.
2. Thiết bị y tế sản xuất tại Việt Nam có xin được CFS EU không?
Câu trả lời là: có thể xin được CFS EU. Nhưng chỉ khi đáp ứng đúng điều kiện pháp lý của EU. Việc sản xuất tại Việt Nam không phải là rào cản. Nhưng cũng không phải điều kiện đủ để được cấp CFS EU.
Điều kiện cốt lõi để xin CFS EU
EU chỉ cấp CFS (Certificate of Free Sale) cho những thiết bị y tế đang được lưu hành hợp pháp tại thị trường EU. Điều này có nghĩa là:
- Thiết bị y tế sản xuất tại Việt Nam phải được đưa vào lưu hành tại EU. Không chỉ dừng ở khâu sản xuất.
- Sản phẩm cần có CE Marking hợp lệ theo MDR/IVDR.
- Nhà sản xuất ngoài EU (Việt Nam) bắt buộc phải có EU Authorized Representative.
- Đơn xin CFS EU thường do EU Authorized Representative. Hoặc pháp nhân tại EU đứng tên nộp.
Nếu thiết bị chưa từng được bán hoặc phân phối tại EU, cơ quan EU không có cơ sở pháp lý để cấp CFS, dù sản phẩm đạt tiêu chuẩn kỹ thuật.
Tham khảo thêm: CFS EU và CE Marking trong quản lý TBYT EU

Những trường hợp không xin được CFS EU
- Thiết bị chỉ sản xuất tại Việt Nam nhưng chưa lưu hành tại EU
- Chỉ có ISO, hồ sơ nội bộ hoặc kết quả thử nghiệm
- Hiểu CFS EU như giấy chứng nhận chất lượng hoặc xuất xứ
3. Quy trình tổng quát để thiết bị y tế sản xuất tại Việt Nam xin CFS EU
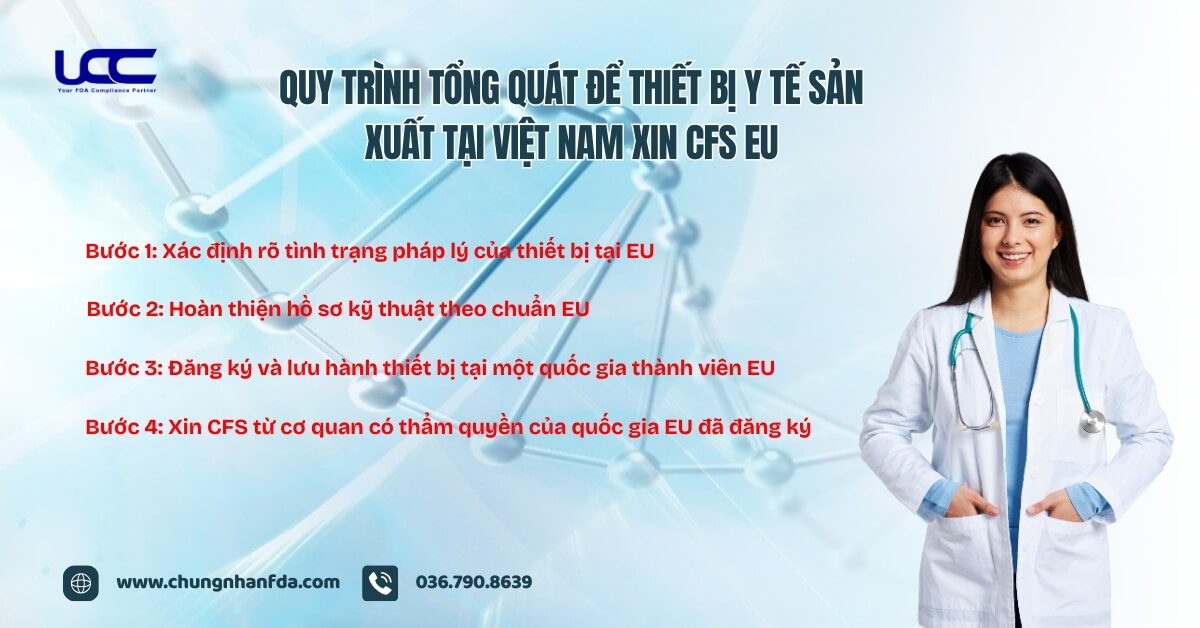
Bước 1: Xác định rõ tình trạng pháp lý của thiết bị tại EU
- Đạt CE Marking theo MDR (EU) 2017/745 hoặc IVDR (EU) 2017/746
- Có EU Authorized Representative (EC REP) đứng tên đại diện pháp lý
Bước 2: Hoàn thiện hồ sơ kỹ thuật theo chuẩn EU
- Hồ sơ kỹ thuật (Technical Documentation)
- Đánh giá phân loại rủi ro thiết bị
- Báo cáo đánh giá sự phù hợp (Conformity Assessment)
- Đây là nền tảng để cơ quan có thẩm quyền EU xem xét cấp xác nhận lưu hành.
Bước 3: Đăng ký và lưu hành thiết bị tại một quốc gia thành viên EU
- Đăng ký tại cơ quan có thẩm quyền của một nước EU (Competent Authority)
- Hoặc được ghi nhận trên hệ thống quản lý thiết bị y tế EU (tùy từng giai đoạn áp dụng)
Bước 4: Xin CFS từ cơ quan có thẩm quyền của quốc gia EU đã đăng ký
CFS EU sẽ được cấp bởi cơ quan quản lý y tế của quốc gia thành viên, xác nhận rằng:
- Thiết bị được phép lưu hành hợp pháp tại EU
- Phù hợp với quy định pháp lý hiện hành của EU
Tham khảo thêm: Quy trình xin CFS EU cho thiết bị y tế từ A – Z
4. Những hiểu lầm phổ biến khi thiết bị y tế sản xuất tại Việt Nam xin CFS EU
Sản xuất tại Việt Nam thì không xin được CFS EU
- EU không giới hạn CFS theo quốc gia sản xuất
- Điều kiện cốt lõi là thiết bị có được phép lưu hành hợp pháp tại EU hay không
Có ISO 13485 là đủ điều kiện xin CFS EU
- ISO 13485 chỉ là hệ thống quản lý chất lượng
- Không thay thế CE Marking theo MDR/IVDR
- Không có CE → không đủ điều kiện xin CFS EU
CFS EU là chứng nhận chất lượng hoặc hiệu năng
- CFS EU không đánh giá chất lượng, an toàn hay hiệu quả
- Chỉ xác nhận tình trạng lưu hành hợp pháp tại EU tại thời điểm cấp
Có CE Marking là mặc định xin được CFS EU
- CE là điều kiện cần, chưa chắc là điều kiện đủ
- Một số quốc gia EU yêu cầu thêm: Thông tin đăng ký lưu hành. Xác nhận thiết bị đã sẵn sàng đưa ra thị trường
Có thể xin CFS EU trước để hoàn thiện hồ sơ
- Trình tự đúng: CE Marking → lưu hành hợp pháp → xin CFS EU
- Xin CFS khi chưa đủ điều kiện pháp lý → hồ sơ bị từ chối
CFS EU dùng cho mọi thủ tục tại Việt Nam
- CFS EU không phải lúc nào cũng phù hợp cho: Phân nhóm thiết bị, công bố lưu hành, đấu thầu
- Dùng sai mục đích dễ bị yêu cầu giải trình hoặc bổ sung hồ sơ
5. Doanh nghiệp Việt Nam nên chuẩn bị gì trước khi xin CFS EU cho thiết bị y tế sản xuất trong nước
| Nhóm nội dung | Doanh nghiệp cần chuẩn bị | Ý nghĩa pháp lý / lưu ý quan trọng |
| Chiến lược xin CFS EU | Xác định rõ mục đích xin CFS EU (công bố, đấu thầu, xuất khẩu…) | Tránh xin CFS theo cảm tính, dẫn đến dùng sai mục đích |
| Tư cách pháp lý tại EU | Xác lập tư cách non-EU manufacturer | Là điều kiện nền tảng để được công nhận tại EU |
| EU Authorized Representative | Chỉ định EC REP hợp lệ | Không có EC REP → không thể xin CFS EU |
| Phân loại thiết bị | Phân loại đúng theo MDR hoặc IVDR | Quyết định lộ trình CE, Notified Body và khả năng xin CFS |
| Hồ sơ kỹ thuật | Chuẩn bị Technical Documentation theo MDR/IVDR | Là cơ sở để chứng minh thiết bị đủ điều kiện lưu hành tại EU |
| Hệ thống chất lượng | Thiết lập và vận hành ISO 13485 | ISO là nền tảng, nhưng không thay thế CE hoặc CFS |
| Đánh giá sự phù hợp | Thực hiện Conformity Assessment, làm việc với Notified Body (nếu cần) | Bước bắt buộc trước khi gắn CE |
| CE Marking | Gắn CE Marking hợp lệ và còn hiệu lực | Điều kiện tiên quyết để xin CFS EU |
| Quốc gia EU cấp CFS | Xác định quốc gia EU và cơ quan dự kiến cấp CFS | Thực tiễn cấp CFS khác nhau giữa các quốc gia EU |
| Sử dụng CFS sau cấp | Chuẩn bị phương án hợp pháp hóa và sử dụng CFS | Tránh dùng CFS EU vượt phạm vi hoặc sai ngữ cảnh |
6. Kết luận
Việc thiết bị y tế sản xuất tại Việt Nam xin CFS EU không phụ thuộc vào xuất xứ. Mà phụ thuộc vào mức độ tuân thủ đầy đủ các yêu cầu pháp lý của EU. Đặc biệt là MDR/IVDR và CE Marking. CFS EU chỉ có giá trị khi được xin đúng thời điểm. Đúng mục đích và đúng phạm vi sử dụng. Doanh nghiệp cần chuẩn bị bài bản ngay từ đầu để tránh rủi ro hồ sơ và kéo dài thời gian.
Với kinh nghiệm xử lý hồ sơ thực tiễn, UCC Việt Nam hỗ trợ doanh nghiệp xây dựng lộ trình pháp lý phù hợp. Tối ưu quy trình xin CFS EU cho thiết bị y tế sản xuất trong nước.


Tham khảo thêm: CFS EU theo Thông tư 57/2025/TT-BYT trong quản lý thiết bị y tế