Khi xuất khẩu sang Mỹ, trang thiết bị y tế nhóm 2 (Class II) phải đối mặt với các rào cản pháp lý rất nghiêm. Việc nắm rõ cách fda quản lý tbyt nhóm 2 là điều kiện để hàng hóa lưu thông thuận lợi tại Mỹ. Thông thường, doanh nghiệp buộc phải trải qua quy trình thẩm định hồ sơ 510(k) cực kỳ phức tạp để chứng minh tính an toàn. Bài viết này từ UCC Việt Nam sẽ hệ thống lại toàn bộ quy định bắt buộc. Và lộ trình chuẩn bị hồ sơ chuẩn xác nhất cho bạn.
1. FDA quản lý TBYT nhóm 2 gồm những loại thiết bị cụ thể nào?
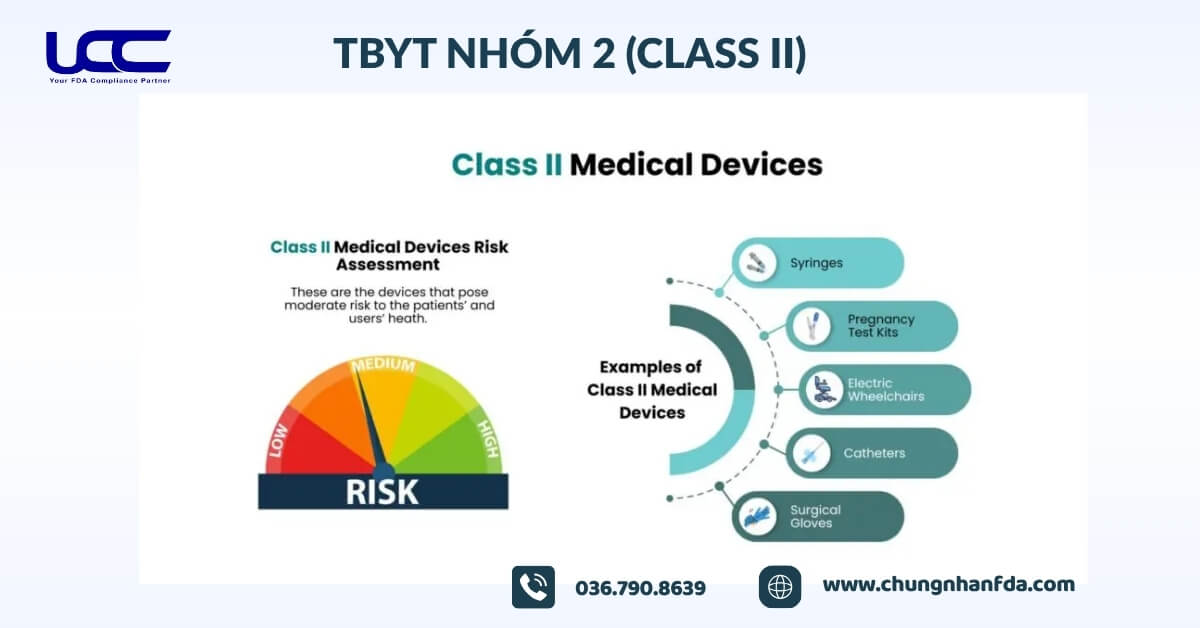
Theo FDA, thiết bị y tế Nhóm 2 (Class II) là các thiết bị có mức độ rủi ro trung bình, cần tuân thủ các biện pháp kiểm soát đặc biệt để đảm bảo an toàn và hiệu quả. Phần lớn thiết bị Class II phải thực hiện thủ tục FDA 510(k) trước khi được lưu hành tại Mỹ.
Một số thiết bị Class II phổ biến gồm:
Thiết bị chẩn đoán
- Máy chụp MRI, CT Scanner, X-quang.
- Máy siêu âm.
- Máy điện tâm đồ (ECG/EKG).
- Máy đo SpO2.
- Máy đo đường huyết.
Thiết bị điều trị và phẫu thuật
- Bơm tiêm điện, máy truyền dịch.
- Dao mổ điện, dao mổ laser.
- Dụng cụ nội soi, kẹp sinh thiết.
- Máy hút dịch phẫu thuật.
- Dụng cụ phẫu thuật chạy bằng điện.
Vật tư y tế và thiết bị tiêu hao
- Găng tay phẫu thuật.
- Săm mổ và tấm phủ phẫu thuật.
- Chỉ khâu tự tiêu.
- Ống thông y tế (Catheter).
- Bơm tiêm có kim.
Thiết bị hỗ trợ và chăm sóc sức khỏe
- Xe lăn điện.
- Máy trợ thính.
- Kính áp tròng.
- Máy kích thích thần kinh TENS.
- Bao cao su.
- Que thử thai.
Lưu ý: Nếu thiết bị sử dụng điện, tiếp xúc trực tiếp với cơ thể hoặc kết quả sử dụng có ảnh hưởng đến quyết định điều trị của bác sĩ, thiết bị đó thường thuộc nhóm Class II và cần đánh giá theo yêu cầu của FDA.
UCC Việt Nam hỗ trợ doanh nghiệp tra cứu mã sản phẩm (Product Code), xác định phân loại thiết bị và xây dựng lộ trình đăng ký FDA phù hợp trước khi xuất khẩu vào thị trường Hoa Kỳ.
2. FDA quản lý tbyt nhóm 2 dựa trên những nguyên tắc nào?
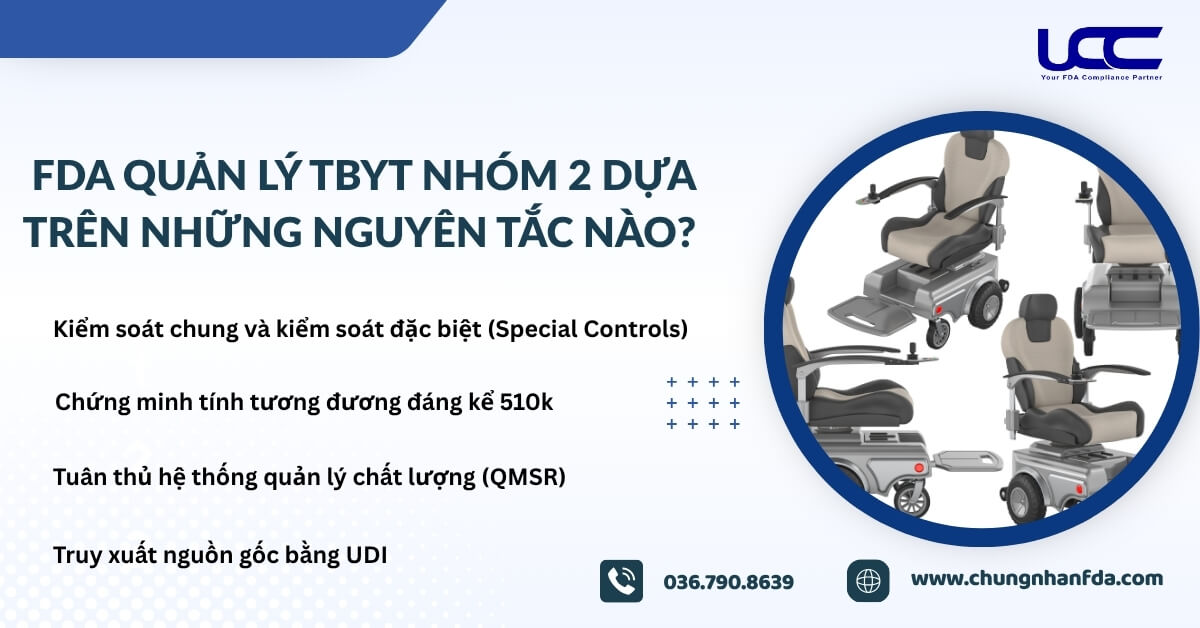
FDA quản lý thiết bị y tế Nhóm 2 (Class II) theo nguyên tắc kiểm soát rủi ro nhằm đảm bảo sản phẩm an toàn và hiệu quả trước khi lưu hành trên thị trường Mỹ. Theo FDA, các thiết bị này phải đáp ứng 4 yêu cầu chính:
- Kiểm soát chung và kiểm soát đặc biệt (Special Controls): Bao gồm đăng ký cơ sở, niêm yết thiết bị, ghi nhãn và các yêu cầu kỹ thuật như thử nghiệm hiệu năng, an toàn điện hoặc tương thích sinh học.
- Chứng minh tính tương đương đáng kể (510(k)): Phần lớn thiết bị Class II phải chứng minh tương đương với một thiết bị đã được lưu hành hợp pháp tại Mỹ.
- Tuân thủ hệ thống quản lý chất lượng (QMSR): Nhà sản xuất phải kiểm soát chất lượng từ thiết kế đến sản xuất theo quy định của FDA.
- Truy xuất nguồn gốc bằng UDI: Nhiều thiết bị Class II phải áp dụng mã UDI và khai báo trên hệ thống GUDID của FDA.
Tham khảo thêm: Tìm hiểu chi tiết về mã số UDI trong quản lý trang thiết bị y tế mới nhất doanh nghiệp không nên bỏ lỡ
3. Tầm quan trọng của 510k khi thiết bị y tế nhóm 2 đăng ký cơ sở với FDA
Đối với phần lớn thiết bị y tế Nhóm 2 (Class II), FDA 510(k) là yêu cầu bắt buộc trước khi sản phẩm được lưu hành hợp pháp tại thị trường Hoa Kỳ. Theo 21 CFR Part 807 Subpart E, doanh nghiệp phải nộp hồ sơ 510(k) để chứng minh thiết bị có tính tương đương đáng kể (Substantial Equivalence) với một thiết bị đã được FDA cho phép lưu hành.
FDA 510(k) mang lại các lợi ích quan trọng như:
- Đáp ứng yêu cầu pháp lý của FDA đối với phần lớn thiết bị Class II.
- Chứng minh tính an toàn và hiệu quả của sản phẩm trước khi đưa ra thị trường.
- Tạo thuận lợi cho hoạt động nhập khẩu và phân phối tại Hoa Kỳ.
- Nâng cao uy tín và khả năng cạnh tranh với đối tác, bệnh viện và nhà phân phối.
- Hạn chế rủi ro bị từ chối nhập khẩu, thu hồi hoặc xử phạt do không đáp ứng quy định của FDA.
Vì vậy, FDA 510(k) không chỉ là thủ tục pháp lý mà còn là cơ sở quan trọng giúp doanh nghiệp đưa thiết bị y tế Nhóm 2 vào thị trường Mỹ một cách hợp pháp và bền vững.
UCC Việt Nam hỗ trợ doanh nghiệp đạt yêu cầu 510k đối với thiết bị y tế nhóm 2 nhanh chóng và tiết kiệm. Liên hệ ngay với chúng tôi nhé.
4. Hồ sơ cần chuẩn bị khi đăng ký cơ sở FDA đối với thiết bị y tế nhóm 2
| Hồ sơ/Tài liệu | Nội dung cần chuẩn bị |
| Thông tin doanh nghiệp | Tên công ty, địa chỉ, thông tin liên hệ và loại hình cơ sở (nhà sản xuất, đóng gói, dán nhãn, xuất khẩu…). |
| Thông tin thiết bị | Tên sản phẩm, mã sản phẩm (Product Code), mã quy định FDA (Regulation Number) và phân loại Class II. |
| FDA Registration | Đăng ký cơ sở sản xuất hoặc kinh doanh thiết bị y tế với FDA theo 21 CFR Part 807. |
| Device Listing | Niêm yết thiết bị y tế trên hệ thống FDA sau khi hoàn tất đăng ký cơ sở. |
| Hồ sơ FDA 510(k) | Áp dụng với phần lớn thiết bị Class II để chứng minh tính tương đương đáng kể với thiết bị tiền lệ theo 21 CFR Part 807 Subpart E. |
| Tài liệu kỹ thuật | Mô tả sản phẩm, nguyên lý hoạt động, nhãn sản phẩm, hướng dẫn sử dụng (IFU) và thông số kỹ thuật. |
| Dữ liệu thử nghiệm | Kết quả thử nghiệm hiệu năng, tương thích sinh học (ISO 10993), an toàn điện/EMC (IEC 60601) hoặc các thử nghiệm khác tùy loại thiết bị. |
| US Agent | Thông tin Đại diện tại Hoa Kỳ (bắt buộc đối với doanh nghiệp ngoài Mỹ). |
5. Các yêu cầu về chất lượng đối với thiết bị y tế nhóm 2
FDA quản lý tbyt Nhóm 2 (Class II) rất nghiêm ngăt, đòi hỏi thiết bị nhóm 2 phải đáp ứng các yêu cầu chất lượng dưới đây:
| Yêu cầu | Nội dung |
| Hệ thống quản lý chất lượng (QMSR) | Nhà sản xuất phải xây dựng và duy trì hệ thống quản lý chất lượng theo QMSR, hài hòa với ISO 13485:2016, bao gồm kiểm soát thiết kế, sản xuất và quản lý rủi ro. |
| Thử nghiệm kỹ thuật | Tùy loại thiết bị, FDA có thể yêu cầu dữ liệu về hiệu năng, tương thích sinh học (ISO 10993), an toàn điện và EMC (IEC 60601). |
| Ghi nhãn và truy xuất nguồn gốc | Thiết bị phải được ghi nhãn đúng quy định và áp dụng mã UDI khi thuộc đối tượng bắt buộc. |
| Giám sát sau lưu hành | Doanh nghiệp phải theo dõi khiếu nại, báo cáo sự cố theo quy định MDR. Và thực hiện các hành động khắc phục khi cần thiết. |
Các yêu cầu này được quy định trong QMSR (21 CFR Part 820), 21 CFR Part 803 (MDR) và 21 CFR Part 830 (UDI) nhằm đảm bảo chất lượng thiết bị trong suốt vòng đời sản phẩm.
6. Dịch vụ tư vấn đăng ký cơ sở FDA đối với thiết bị y tế nhóm 2 tại UCC Việt Nam
UCC Việt Nam cung cấp dịch vụ tư vấn đăng ký FDA cho thiết bị y tế Nhóm 2 (Class II), hỗ trợ doanh nghiệp đáp ứng các yêu cầu pháp lý trước khi xuất khẩu vào thị trường Hoa Kỳ.
Dịch vụ của UCC Việt Nam bao gồm:
- Tư vấn phân loại thiết bị và xác định yêu cầu FDA áp dụng.
- Hỗ trợ đăng ký cơ sở FDA (FDA Registration) và niêm yết thiết bị (Device Listing).
- Tư vấn xây dựng và hoàn thiện hồ sơ FDA 510(k).
- Hỗ trợ triển khai mã UDI và khai báo dữ liệu trên hệ thống GUDID.
- Tư vấn hệ thống quản lý chất lượng theo QMSR/ISO 13485.
- Hỗ trợ làm việc với FDA và xử lý các yêu cầu bổ sung trong quá trình thẩm định.
Với đội ngũ chuyên gia giỏi, UCC Việt Nam giúp doanh nghiệp tiết kiệm thời gian, hạn chế rủi ro. Và nâng cao khả năng đưa thiết bị y tế vào thị trường Mỹ thành công.
Tham khảo thêm: Chứng nhận FDA thiết bị y tế là gì? Điều kiện và lưu ý chi tiết 2026
Tham khảo thêm: Quy định và cách thức FDA quản lý TBYT nhóm 1 mới nhất 2026
Tham khảo thêm: Những điều bắt buộc phải biết về cơ chế FDA quản lý TBYT nhóm 3