Muốn xuất khẩu thiết bị y tế sang Mỹ, doanh nghiệp bắt buộc phải tuân thủ quy định 21 CFR Part 807 của FDA. Đây là điều kiện pháp lý cốt lõi về Đăng ký cơ sở (Establishment Registration) và Liệt kê thiết bị (Device Listing). Bài viết dưới đây sẽ làm rõ cấu trúc 5 Subpart, cách phân biệt mã FEI với Registration Number và các trường hợp miễn trừ. Đồng thời, UCC Việt Nam sẽ hướng dẫn quy trình 6 bước chuẩn chỉnh giúp doanh nghiệp thông quan thuận lợi.
1. 21 CFR Part 807 là gì?
21 CFR Part 807 là quy định của FDA về đăng ký cơ sở sản xuất (Establishment Registration) và liệt kê thiết bị y tế (Device Listing) đối với các doanh nghiệp sản xuất, nhập khẩu hoặc phân phối thiết bị y tế tại thị trường Mỹ.
Mục đích của quy định 21 CFR Part 807
- Quản lý thông tin cơ sở sản xuất thiết bị y tế.
- Theo dõi các sản phẩm đang lưu hành trên thị trường Mỹ.
- Hỗ trợ truy xuất nguồn gốc và thu hồi sản phẩm khi cần thiết.
Vai trò của Part 807 trong hệ thống quản lý thiết bị y tế FDA
21 CFR Part 807 là yêu cầu bắt buộc để doanh nghiệp đưa thiết bị y tế vào thị trường Mỹ. Quy định này giúp FDA giám sát doanh nghiệp, quản lý sản phẩm lưu hành và phục vụ hoạt động thanh tra, hậu kiểm.
Đối tượng áp dụng của 21 CFR Part 807
- Nhà sản xuất thiết bị y tế.
- Đơn vị đóng gói, dán nhãn sản phẩm.
- Chủ sở hữu thiết kế hoặc thông số kỹ thuật sản phẩm.
- Nhà nhập khẩu ban đầu tại Mỹ.
- Các cơ sở sản xuất nước ngoài xuất khẩu thiết bị y tế vào Mỹ.
2. 21 CFR Part 807 quy định những nội dung gì?
21 CFR Part 807 quy định các yêu cầu về đăng ký cơ sở, liệt kê thiết bị y tế và thủ tục 510(k) khi đưa sản phẩm vào thị trường Mỹ. Quy định được chia thành 5 phần chính:
- Subpart A: Các định nghĩa và quy định chung.
- Subpart B: Đăng ký cơ sở (Establishment Registration) và liệt kê thiết bị (Device Listing).
- Subpart C: Yêu cầu đối với cơ sở sản xuất nước ngoài.
- Subpart D: Các trường hợp được miễn đăng ký.
- Subpart E: Thủ tục thông báo trước khi lưu hành 510(k).
Nhìn chung, 21 CFR Part 807 giúp FDA quản lý thông tin doanh nghiệp, thiết bị y tế lưu hành và các yêu cầu pháp lý trước khi sản phẩm được đưa vào thị trường Mỹ.
3. Establishment Registration theo 21 CFR Part 807
Establishment Registration là thủ tục đăng ký cơ sở sản xuất với FDA theo quy định 21 CFR Part 807. Thông qua thủ tục này, doanh nghiệp được yêu cầu cung cấp thông tin về cơ sở sản xuất, địa điểm hoạt động và vai trò của mình trong chuỗi cung ứng thiết bị y tế tại Mỹ. Đây là yêu cầu bắt buộc đối với các cơ sở sản xuất, đóng gói, dán nhãn hoặc phân phối thiết bị y tế muốn đưa sản phẩm vào thị trường Hoa Kỳ.
Thời điểm thực hiện đăng ký
- Doanh nghiệp phải đăng ký cơ sở trong vòng 30 ngày kể từ khi bắt đầu sản xuất hoặc đưa thiết bị y tế ra thị trường.
- Sau khi đăng ký lần đầu, doanh nghiệp cần thực hiện gia hạn hằng năm trong khoảng thời gian từ 01/10 đến 31/12 để duy trì trạng thái hoạt động trên hệ thống FDA.
Quy trình đăng ký Establishment Registration
Bước 1: Nộp phí đăng ký hằng năm
Doanh nghiệp thanh toán phí Establishment Registration theo mức phí FDA công bố từng năm. Sau khi thanh toán thành công sẽ nhận được mã xác nhận để tiếp tục đăng ký.
Bước 2: Chỉ định U.S. Agent (đối với cơ sở nước ngoài)
Các doanh nghiệp ngoài lãnh thổ Hoa Kỳ bắt buộc phải chỉ định một U.S Agent làm đầu mối liên lạc với FDA trong quá trình đăng ký và quản lý sau này.
Bước 3: Khai báo thông tin cơ sở
- Tên và địa chỉ cơ sở sản xuất.
- Thông tin chủ sở hữu.
- Người đại diện liên hệ với FDA.
- Danh mục thiết bị y tế sản xuất hoặc phân phối.
4. FEI Number và Registration Number khác nhau như thế nào theo 21 CFR Part 807
Sau khi đăng ký, doanh nghiệp thường nhận được hai mã số quan trọng:
| Mã số | Ý nghĩa |
| FEI Number | Mã định danh cơ sở do FDA sử dụng để quản lý và nhận diện nhà máy. |
| Registration Number | Mã xác nhận cơ sở đã hoàn tất đăng ký và được ghi nhận trên hệ thống FDA. |
Doanh nghiệp cần phân biệt rõ hai loại mã này khi làm việc với đối tác, khách hàng hoặc cơ quan quản lý.
Hậu quả khi không đăng ký hoặc không gia hạn
- Không đủ điều kiện lưu hành sản phẩm tại Mỹ.
- Hàng hóa bị giữ lại tại cửa khẩu nhập khẩu.
- Gián đoạn hoạt động xuất khẩu và phân phối thiết bị y tế vào thị trường Hoa Kỳ.
UCC Việt Nam cung cấp dịch vụ hỗ trợ Establishment Registration, Device Listing và U.S Agent. Giúp doanh nghiệp hoàn thiện thủ tục FDA nhanh chóng, đúng quy định, à hạn chế rủi ro trong quá trình xuất khẩu thiết bị y tế sang Mỹ.
5. Device Listing theo 21 CFR Part 807
Device Listing là thủ tục khai báo các thiết bị y tế mà doanh nghiệp sản xuất hoặc phân phối với FDA. Nếu Establishment Registration giúp FDA xác định cơ sở sản xuất, thì Device Listing giúp FDA biết doanh nghiệp đang đưa những sản phẩm nào vào thị trường Mỹ.
Theo 21 CFR Part 807, các cơ sở sản xuất, đóng gói, dán nhãn hoặc phát triển thiết bị y tế đều phải thực hiện Device Listing trước khi sản phẩm được lưu hành tại Hoa Kỳ.
5.1 Quy trình thực hiện Device Listing
Việc liệt kê thiết bị được thực hiện trên hệ thống điện tử của FDA và thường bao gồm các bước sau:
Bước 1: Xác định Product Code
Doanh nghiệp cần xác định chính xác Product Code của thiết bị y tế.
Mã này giúp FDA xác định:
- Phân loại thiết bị (Class I, II hoặc III).
- Yêu cầu về quản lý thiết bị theo FDA.
- Thiết bị có thuộc diện miễn 510(k) hay không.
Bước 2: Khai báo hồ sơ tiền thị trường (nếu có)
- Số hồ sơ 510(k).
- Số hồ sơ PMA.
- Hoặc các hình thức phê duyệt phù hợp khác theo quy định của FDA.
Đối với các thiết bị được miễn 510(k), doanh nghiệp chỉ cần khai báo Product Code tương ứng.
Bước 3: Khai báo thông tin sản phẩm
Doanh nghiệp cung cấp các thông tin như:
- Tên thương mại của sản phẩm.
- Tên model (nếu có).
- Vai trò của cơ sở đối với sản phẩm như nhà sản xuất, nhà đóng gói hoặc đơn vị phát triển thông số kỹ thuật.
Sau khi hoàn tất, FDA sẽ ghi nhận thiết bị trên hệ thống Device Listing và cấp mã quản lý tương ứng.
5.2 Thời hạn cập nhật Device Listing
Doanh nghiệp phải rà soát và cập nhật thông tin Device Listing hằng năm trong thời gian từ 01/10 đến 31/12 cùng với thủ tục gia hạn Establishment Registration.
Ngoài ra, khi có thay đổi liên quan đến sản phẩm như:
- Thay đổi tên thương mại.
- Bổ sung model mới.
- Ngừng lưu hành sản phẩm.
- Bổ sung thiết bị mới.
Doanh nghiệp nên cập nhật thông tin trên hệ thống FDA trong thời gian sớm nhất để đảm bảo dữ liệu luôn chính xác và tuân thủ quy định.
5.3 Tầm quan trọng của Device Listing
Device Listing là cơ sở để FDA theo dõi các thiết bị y tế đang lưu hành tại Mỹ, hỗ trợ hoạt động thanh tra, truy xuất nguồn gốc và quản lý rủi ro sau lưu hành. Việc khai báo đầy đủ và cập nhật kịp thời giúp doanh nghiệp giảm nguy cơ bị từ chối nhập khẩu hoặc gặp vướng mắc trong quá trình kinh doanh tại thị trường Hoa Kỳ.
5.4 UCC Việt Nam hỗ trợ Device Listing FDA
UCC Việt Nam hỗ trợ doanh nghiệp xác định Product Code, thực hiện Device Listing, đăng ký FDA và cập nhật hồ sơ định kỳ, giúp thiết bị y tế đáp ứng đầy đủ yêu cầu của 21 CFR Part 807 trước khi xuất khẩu vào Mỹ.
Tham khảo thêm: Giải pháp listing sản phẩm thiết bị y tế FDA xuất khẩu Mỹ thành công
6. Những trường hợp được miễn hoặc ngoại lệ theo 21 CFR Part 807
21 CFR Part 807 có quy định một số trường hợp được miễn thực hiện một phần hoặc toàn bộ yêu cầu của FDA.
Miễn đăng ký cơ sở và liệt kê thiết bị
Theo Subpart D của 21 CFR Part 807, một số đối tượng không phải thực hiện Establishment Registration và Device Listing, bao gồm:
- Nhà sản xuất linh kiện hoặc nguyên liệu thô cho thiết bị y tế.
- Hiệu thuốc bán lẻ chỉ phân phối sản phẩm đến người dùng cuối.
- Bác sĩ, nha sĩ và chuyên gia y tế chế tạo hoặc điều chỉnh thiết bị để phục vụ bệnh nhân của mình.
- Cơ sở nghiên cứu, trường đại học hoặc tổ chức đào tạo chỉ sử dụng thiết bị cho mục đích nghiên cứu và giảng dạy.
- Đơn vị kho vận hoặc phân phối không can thiệp vào sản phẩm, nhãn mác hoặc hướng dẫn sử dụng.
Miễn nộp hồ sơ 510(k)
Một số thiết bị y tế được miễn thủ tục Premarket Notification – 510(k). Tuy nhiên, doanh nghiệp vẫn phải thực hiện đăng ký cơ sở và liệt kê sản phẩm theo quy định.
Các trường hợp phổ biến gồm:
- Phần lớn thiết bị Class I có mức độ rủi ro thấp.
- Một số thiết bị Class II đã được FDA đánh giá có lịch sử sử dụng an toàn và ổn định.
Việc được miễn 510(k) không đồng nghĩa với việc được miễn các yêu cầu khác của FDA như Device Listing, ghi nhãn hoặc quản lý chất lượng.
Tham khảo thêm: Quy trình chuẩn bị hồ sơ và thủ tục xin FDA 510k Approval vào Mỹ
Doanh nghiệp cần lưu ý gì?
Việc xác định sản phẩm có thuộc diện miễn hay không phụ thuộc vào phân loại thiết bị, Product Code và các quy định chuyên ngành của FDA. Do đó, doanh nghiệp nên đánh giá kỹ trước khi đăng ký để tránh sai sót và phát sinh chi phí không cần thiết.
7. Quy trình tuân thủ 21 CFR Part 807 đối với doanh nghiệp
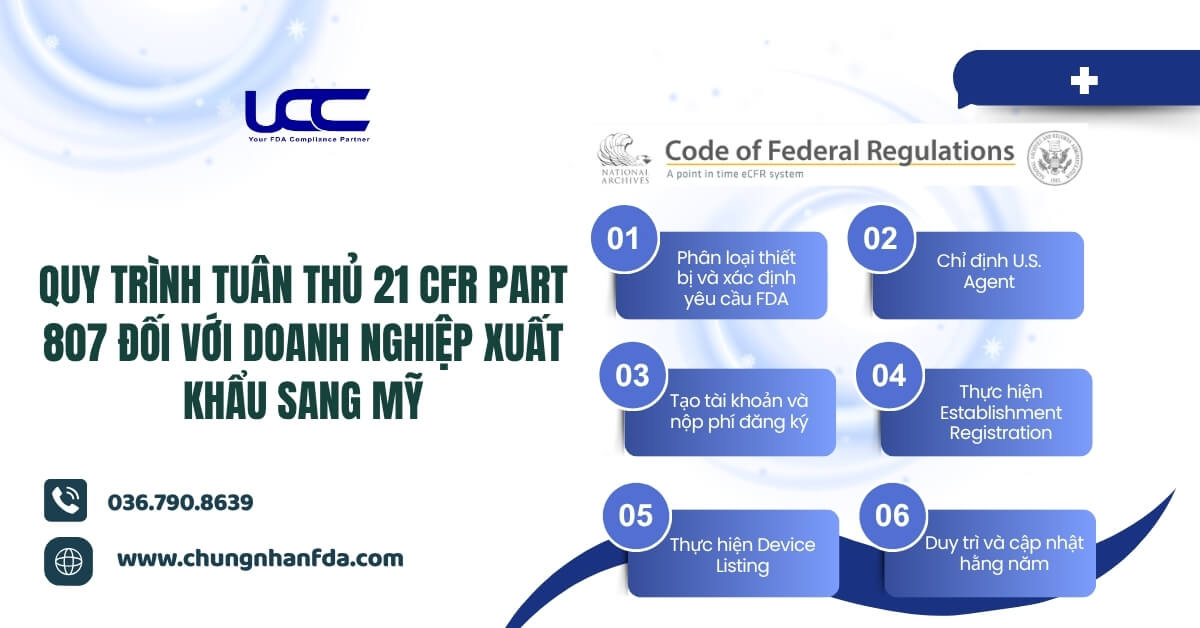
Quy trình tuân thủ 21 CFR Part 807 đối với doanh nghiệp xuất khẩu sang Mỹ
Bước 1: Phân loại thiết bị và xác định yêu cầu FDA
Trước tiên, doanh nghiệp cần xác định:
- Product Code của thiết bị.
- Phân loại sản phẩm thuộc Class I, II hoặc III.
- Thiết bị có thuộc diện miễn 510(k) hay phải thực hiện 510(k)/PMA.
Bước 2: Chỉ định U.S. Agent
Doanh nghiệp ngoài lãnh thổ Hoa Kỳ bắt buộc phải chỉ định một U.S Agent làm đầu mối liên lạc với FDA.
Bước 3: Tạo tài khoản và nộp phí đăng ký
Doanh nghiệp tạo tài khoản trên hệ thống FDA và nộp phí đăng ký cơ sở theo quy định. Sau khi hoàn tất thanh toán, doanh nghiệp sẽ nhận được mã xác nhận để tiếp tục các bước đăng ký.
Bước 4: Thực hiện Establishment Registration
Doanh nghiệp khai báo thông tin cơ sở sản xuất, chủ sở hữu và U.S Agent trên hệ thống FDA. Sau khi hồ sơ được xác nhận, cơ sở sản xuất sẽ được ghi trên hệ thống quản lý của FDA.
Bước 5: Thực hiện Device Listing
- Product Code.
- Tên thương mại sản phẩm.
- Thông tin model (nếu có).
- Số hồ sơ 510(k) hoặc PMA đối với các thiết bị thuộc diện yêu cầu phê duyệt trước thị trường.
Bước 6: Duy trì và cập nhật hằng năm
Sau khi hoàn tất đăng ký, doanh nghiệp cần duy trì trạng thái hoạt động bằng cách:
- Gia hạn Establishment Registration hằng năm.
- Cập nhật Device Listing khi có thay đổi về sản phẩm hoặc thông tin cơ sở.
- Đảm bảo dữ liệu luôn chính xác và phù hợp với quy định FDA.
8. Kết luận
21 CFR Part 807 là quy định quan trọng của FDA về đăng ký cơ sở và liệt kê thiết bị y tế trước khi lưu hành tại Mỹ. Việc tuân thủ đầy đủ các yêu cầu của Part 807 giúp xuất khẩu thuận lợi.
UCC Việt Nam hỗ trợ doanh nghiệp thực hiện đăng ký FDA, Device Listing và các thủ tục liên quan. Điều này giúp quá trình đưa thiết bị y tế vào thị trường Mỹ nhanh chóng và đúng quy định.