Để bán thiết bị y tế nhóm 2 tại Mỹ, sản phẩm phải an toàn và đạt tính tương đương đáng kể. Đây là bước đi quyết định. Trong đó, việc thử nghiệm TBYT nhóm 2 về an toàn điện hay tương thích sinh học là chìa khóa để hoàn thiện hồ sơ 510(k). Hãy cùng UCC Việt Nam tìm hiểu chi tiết qua bài viết sau.
1. FDA yêu cầu thử nghiệm TBYT nhóm 2 trong những trường hợp nào?
Đa số các thiết bị y tế nhóm 2 đều cần thực hiện thử nghiệm để nộp hồ sơ 510k. Các thử nghiệm này nhằm chứng minh sản phẩm có sự tương đương về hiệu quả và an toàn so với một sản phẩm đã được phê duyệt trước đó.
- Dựa trên đặc tính của thiết bị. Thiết bị tiếp xúc với cơ thể người thường phải thử nghiệm. Tương tự, thiết bị sử dụng điện, có phần mềm, được tiệt trùng hoặc có chức năng đo lường cũng phải đáp ứng các yêu cầu của FDA.
- Có sự khác biệt so với thiết bị đối chứng: Thay đổi về vật liệu, thiết kế hoặc thông số kỹ thuật cần được đánh giá để chứng minh không ảnh hưởng đến độ an toàn và hiệu quả.
- Có thay đổi đáng kể trên sản phẩm đã được cấp phép: Bao gồm thay đổi vật liệu, quy trình sản xuất, phần mềm, mục đích.
- Thuộc nhóm có yêu cầu Special Controls: FDA có thể yêu cầu các thử nghiệm cụ thể theo hướng dẫn dành riêng cho từng loại thiết bị.
- Sử dụng công nghệ mới hoặc phát sinh rủi ro đặc biệt: FDA có thể yêu cầu thêm dữ liệu lâm sàng hoặc các thử nghiệm bổ sung. Điều này để đánh giá rủi ro.
Lưu ý: Chỉ một số ít thiết bị thuộc diện 510(k) Exempt mới được miễn nộp hồ sơ 510(k) và các yêu cầu thử nghiệm liên quan. Do đó, cần xác định đúng Product Code và quy định áp dụng.
Tham khảo thêm: Quy trình chuẩn bị hồ sơ và thủ tục xin FDA 510k Approval vào Mỹ
2. Các loại thử nghiệm TBYT nhóm 2 phổ biến theo yêu cầu FDA
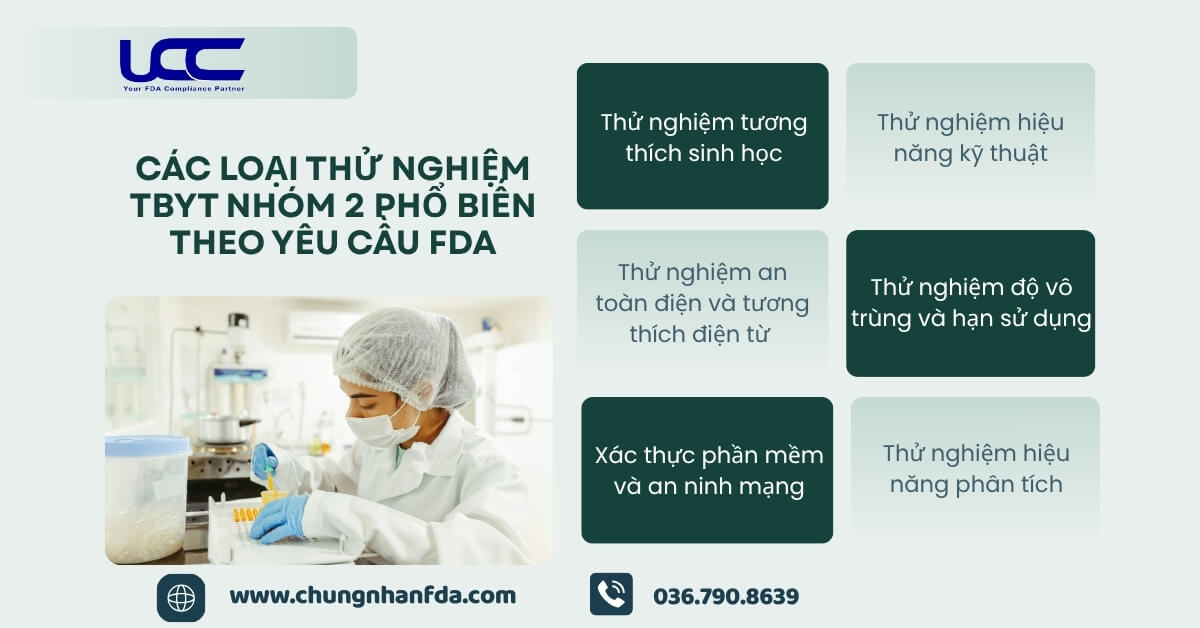
Thử nghiệm tương thích sinh học (Biocompatibility Testing)
- Áp dụng cho các thiết bị có tiếp xúc trực tiếp hoặc gián tiếp với cơ thể người. Nhằm đánh giá nguy cơ gây độc tính, kích ứng hoặc dị ứng.
- Ví dụ: Kim tiêm, ống thông (catheter), dây truyền dịch, găng tay y tế, mặt nạ thở.
Thử nghiệm hiệu năng kỹ thuật (Bench/Performance Testing)
- Đánh giá khả năng hoạt động của thiết bị như độ bền, độ chính xác, khả năng chịu lực hoặc hiệu suất vận hành.
- Ví dụ: Máy bơm tiêm điện cần kiểm tra độ chính xác của tốc độ truyền dịch. Xe lăn điện cần đánh giá khả năng chịu tải và độ bền của khung.
Thử nghiệm an toàn điện và tương thích điện từ (Electrical Safety & EMC)
- Áp dụng cho các thiết bị sử dụng điện hoặc có linh kiện điện tử. Nhằm đảm bảo vận hành an toàn và không gây nhiễu điện từ.
- Ví dụ: Máy truyền dịch, máy theo dõi bệnh nhân, máy điện tim (ECG), siêu âm,…
Thử nghiệm độ vô trùng và hạn sử dụng (Sterility & Shelf-Life Testing)
- Dành cho các thiết bị được cung cấp ở trạng thái vô trùng. Hoặc có thời hạn sử dụng xác định.
- Ví dụ: Bơm kim tiêm vô trùng, bộ dây truyền dịch, bộ dụng cụ phẫu thuật dùng một lần, gạc y tế vô trùng.
Xác thực phần mềm và an ninh mạng (Software Validation & Cybersecurity Testing)
- Áp dụng cho thiết bị có phần mềm điều khiển hoặc kết nối mạng. Giúp đảm bảo tính chính xác và an toàn dữ liệu.
- Ví dụ: Máy bơm tiêm thông minh (Smart Infusion Pump), hệ thống theo dõi bệnh nhân từ xa,…
Thử nghiệm hiệu năng phân tích (Analytical Performance Testing)
- Áp dụng cho thiết bị chẩn đoán in vitro (IVD). Thử nghiệm này nhằm đánh giá độ chính xác và độ tin cậy của kết quả xét nghiệm.
- Ví dụ: Máy đo đường huyết, bộ kit xét nghiệm nước tiểu, máy huyết học tự động,…
Lưu ý: Một thiết bị y tế Nhóm 2 có thể phải thực hiện nhiều loại thử nghiệm. Máy bơm tiêm điện là một ví dụ điển hình. Thiết bị này thường phải đánh giá hiệu năng kỹ thuật, an toàn điện, EMC và xác thực phần mềm trước khi nộp hồ sơ FDA 510(k). Các thử nghiệm trên chỉ mang tính chất tham khảo. Tùy và thiết bị cụ thể mà FDA sẽ yêu cầu cụ thể các thử nghiệm cần đánh giá. UCC sẽ hỗ trợ xác định các thử nghiệm cần thực hiện.


3. FDA đánh giá dữ liệu thử nghiệm như thế nào?
Khi xem xét hồ sơ 510(k), FDA không chỉ kiểm tra doanh nghiệp có thực hiện thử nghiệm hay không. Mà còn đánh giá chất lượng và độ tin cậy của dữ liệu. Mục tiêu là xác định liệu thiết bị có an toàn, hiệu quả và tương đương bản chất (Substantial Equivalence) với thiết bị đối chứng hay không.
Các yếu tố FDA thường tập trung là gì?
- Độ tin cậy của phòng thử nghiệm: Các thử nghiệm nên được thực hiện tại phòng lab đáp ứng tiêu chuẩn như ISO 17025 hoặc GLP.
- Phương pháp thử nghiệm: Phải tuân thủ các tiêu chuẩn được FDA công nhận. Chẳng hạn, ISO 10993, IEC 60601. Hoặc các tiêu chuẩn chuyên ngành liên quan.
- Kết quả thử nghiệm: FDA sẽ so sánh dữ liệu của thiết bị với thiết bị đối chứng để đánh giá mức độ tương đương về hiệu năng và độ an toàn.
- Tính đại diện của mẫu thử: Mẫu được thử nghiệm phải là sản phẩm thực tế dự kiến lưu hành trên thị trường. Do đó, không phải mẫu thử nghiệm đặc biệt.
- Tính toàn vẹn của dữ liệu: Doanh nghiệp cần cung cấp đầy đủ báo cáo thử nghiệm, dữ liệu gốc và các bằng chứng liên quan để chứng minh kết quả.
Trước khi đánh giá nội dung khoa học, FDA sẽ thực hiện bước rà soát hồ sơ ban đầu (RTA). Nếu hồ sơ đầy đủ, FDA sẽ thẩm định để đưa ra quyết định cấp phép 510(k).
Nếu dữ liệu thử nghiệm đáp ứng yêu cầu, FDA sẽ cấp 510(k) Clearance. Đây là cơ sở để thiết bị được lưu hành hợp pháp tại Mỹ.
4. Những yếu tố ảnh hưởng đến chi phí và thời gian thử nghiệm TBYT nhóm 2
- Mức độ phức tạp của thiết bị: Thiết bị có sử dụng điện, phần mềm hoặc kết nối mạng thường cần nhiều thử nghiệm hơn. Dẫn đến chi phí và thời gian cao hơn.
- Vật liệu và mức độ tiếp xúc với cơ thể: Thiết bị tiếp xúc lâu dài hoặc xâm lấn cơ thể sẽ phải thực hiện nhiều thử nghiệm tương thích sinh học hơn.
- Yêu cầu vô trùng và hạn sử dụng: Sản phẩm vô trùng cần xác thực quy trình tiệt trùng và thử nghiệm độ ổn định. Làm tăng thời gian đánh giá.
- Phòng thử nghiệm: Uy tín, năng lực và thời gian chờ của phòng lab có thể ảnh hưởng đến tiến độ dự án.
- Mức độ chuẩn bị của doanh nghiệp: Hồ sơ kỹ thuật đầy đủ và mẫu thử đạt yêu cầu sẽ giúp giảm nguy cơ phải thử nghiệm lại.
- Yêu cầu thử nghiệm lâm sàng: Một số thiết bị đặc biệt có thể phải bổ sung dữ liệu lâm sàng. Làm tăng đáng kể chi phí và thời gian đăng ký.
5. Mối liên hệ giữa thử nghiệm TBYT nhóm 2 và FDA 510(k)
Thử nghiệm là thành phần quan trọng trong hồ sơ FDA 510(k). Dữ liệu thử nghiệm là cơ sở chứng minh thiết bị an toàn, hiệu quả và tương đương kỹ thuật.
Tùy thuộc vào đặc tính sản phẩm, FDA có thể yêu cầu các dữ liệu về hiệu năng, tương thích sinh học, an toàn điện, EMC, vô trùng hoặc độ ổn định. Kết quả từ các thử nghiệm này sẽ được đưa vào hồ sơ 510(k). Việc này để FDA đánh giá tính tương đương bản chất (Substantial Equivalence).
Xác định đúng các thử nghiệm giúp rút ngắn thời gian và tăng khả năng được FDA cấp 510(k) Clearance. Liên hệ UCC Việt Nam để được tư vấn ngay.
Tham khảo thêm: Chi tiết chi phí và thời gian phê duyệt FDA 510(k) cho thiết bị y tế
6. Kết luận
Thử nghiệm thiết bị y tế nhóm 2 là bước quyết định để hoàn thiện hồ sơ FDA 510(k). Xác định đúng danh mục giúp doanh nghiệp tiết kiệm thời gian, chi phí. Và giảm thiểu rủi ro bị từ chối khi xuất khẩu sang Mỹ. Để được tư vấn lộ trình FDA chính xác nhất, hãy liên hệ ngay với UCC Việt Nam!
Tham khảo thêm: Tất tần tật về cách FDA quản lý TBYT nhóm 2 cho doanh nghiệp mới nhất
Tham khảo thêm: Chứng nhận FDA thiết bị y tế là gì? Điều kiện và lưu ý chi tiết 2026