Thuộc nhóm các sản phẩm có ảnh hưởng trực tiếp đến tính mạng con người như máy tạo nhịp tim hay thiết bị hỗ trợ sinh tồn, trang thiết bị y tế nhóm 3 (Class III) chịu sự kiểm soát khắt khe nhất từ Chính phủ Mỹ. Vậy trên thực tế, FDA quản lý TBYT nhóm 3 như thế nào để đảm bảo tính an toàn tuyệt đối trước khi lưu hành? Khác với quy trình nộp hồ sơ thông thường, doanh nghiệp bắt buộc phải trải qua vòng thẩm định tiền thị trường (PMA) cùng các thử nghiệm lâm sàng vô cùng phức tạp. Cùng tìm hiểu sâu hơn qua bài viết dưới đây cùng UCC Việt Nam nhé.
1. FDA phân loại thiết bị y tế nhóm 3 dựa trên những tiêu chí nào?
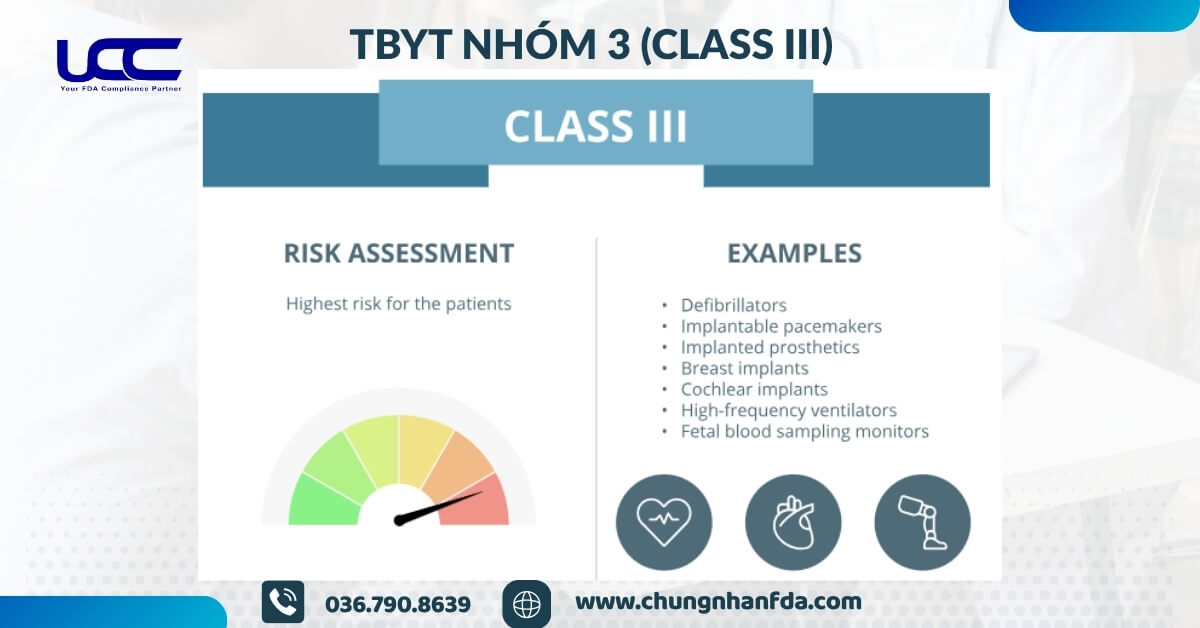
FDA sẽ xếp thiết bị y tế vào Nhóm 3 (Class III) khi thiết bị có mức độ rủi ro cao, cụ thể như sau:
- Hỗ trợ hoặc duy trì sự sống: Thiết bị giúp bệnh nhân duy trì sự sống. Nếu thiết bị ngừng hoạt động, có thể gây nguy hiểm đến tính mạng.
- Ngăn ngừa tổn thương nghiêm trọng: Thiết bị dùng để phòng tránh các tổn thương nặng, lâu dài hoặc ảnh hưởng lớn đến chức năng cơ thể.
- Thiết bị cấy ghép: Thiết bị được đặt vào bên trong cơ thể thông qua phẫu thuật và tồn tại trong thời gian dài.
- Nguy cơ rủi ro cao: Nếu thiết bị bị lỗi hoặc sử dụng sai, có thể gây hậu quả nghiêm trọng như chấn thương nặng hoặc tử vong.
- Không đủ dữ liệu an toàn: FDA không thể chỉ dựa vào các kiểm soát thông thường để đảm bảo an toàn, nên cần quy trình đánh giá nghiêm ngặt hơn.
2. Những thiết bị nào thuộc nhóm 3 theo FDA?
Các thiết bị y tế thuộc Class III của FDA thường là những thiết bị có rủi ro cao, liên quan đến sự sống. Hoặc được cấy ghép vào cơ thể. Một số nhóm tiêu biểu gồm:
Thiết bị tim mạch: Đây là nhóm phổ biến vì ảnh hưởng trực tiếp đến hệ tuần hoàn:
- Máy tạo nhịp tim cấy ghép: giúp điều chỉnh nhịp tim không ổn định
- Van tim nhân tạo: thay thế van tim bị hư
- Máy phá rung tim (ICD): phát xung điện khi tim đập nguy hiểm
- Thiết bị hỗ trợ thất (VAD): hỗ trợ bơm máu cho tim yếu
- Stent mạch vành phủ thuốc: giúp giữ mạch máu tim luôn thông
Thiết bị thần kinh: Can thiệp trực tiếp vào não hoặc hệ thần kinh:
- Máy kích thích não sâu (DBS): hỗ trợ điều trị Parkinson, run tay…
- Máy kích thích dây thần kinh phế vị: giúp kiểm soát động kinh
Thiết bị cấy ghép chỉnh hình và thẩm mỹ
- Túi nâng ngực silicone: cần theo dõi lâu dài do nguy cơ rò rỉ hoặc biến chứng
- Một số khớp nhân tạo đặc biệt: dùng cho trường hợp phức tạp, chưa có thiết kế tương đương phổ biến
Thiết bị chẩn đoán in vitro (IVD) nâng cao
- Kit xét nghiệm máu hiến (HIV, viêm gan B/C…): nếu sai kết quả có thể gây lây nhiễm nghiêm trọng
- Hệ thống AI chẩn đoán ung thư: phân tích hình ảnh y khoa để hỗ trợ chẩn đoán
3. FDA quản lý thiết bị y tế nhóm 3 thông qua Premarket Approval (PMA) như thế nào?
FDA quản lý thiết bị y tế Nhóm 3 bằng quy trình PMA (Premarket Approval) – quy trình nghiêm ngặt nhất, yêu cầu chứng minh an toàn và hiệu quả bằng dữ liệu lâm sàng trước khi lưu hành.
Doanh nghiệp phải trải qua các bước chính: xin phép thử nghiệm lâm sàng (IDE), nộp hồ sơ PMA, FDA thẩm định khoa học và kiểm tra nhà máy trước khi phê duyệt.
Sau khi được cấp phép, thiết bị vẫn tiếp tục bị giám sát chặt chẽ trong quá trình lưu hành.
Xem thêm quy trình phê duyệt PMA cho thiết bị Y tế loại III tại đây!
4. Nghiên cứu lâm sàng đối với thiết bị y tế nhóm 3
Nghiên cứu lâm sàng đối với thiết bị y tế Nhóm 3 (Class III) là phần quan trọng trong hồ sơ PMA (Premarket Approval), nhằm chứng minh thiết bị an toàn và hiệu quả trước khi lưu hành. Do đây là nhóm có mức độ rủi ro cao, FDA yêu cầu dữ liệu lâm sàng có độ tin cậy chặt chẽ.
Trước khi thử nghiệm trên người, doanh nghiệp phải xin IDE (Investigational Device Exemption) và được FDA cùng IRB (Hội đồng đạo đức) phê duyệt.
Nghiên cứu thường gồm 2 giai đoạn chính:
- Feasibility Study (nghiên cứu khả thi): đánh giá sơ bộ độ an toàn và tính vận hành
- Pivotal Study (nghiên cứu then chốt): cung cấp bằng chứng chính về hiệu quả và an toàn để nộp FDA
Trong quá trình thử nghiệm, nghiên cứu phải tuân thủ GCP (Good Clinical Practice), đảm bảo an toàn bệnh nhân, tính chính xác dữ liệu và báo cáo đầy đủ các biến cố bất lợi.
Ngay cả sau khi được phê duyệt PMA, FDA vẫn tiếp tục yêu cầu theo dõi hậu lưu hành (post-market clinical follow-up) để đảm bảo an toàn dài hạn.
5. Hồ sơ cần chuẩn bị khi đăng ký cơ sở FDA đối với thiết bị y tế nhóm 3
Khi đăng ký cơ sở và kê khai sản phẩm với FDA, thiết bị Class III chỉ được thực hiện sau khi đã có PMA hoặc IDE.
Hồ sơ cơ bản gồm:
- Thông tin doanh nghiệp và cơ sở sản xuất (FURLS/FEI, DUNS nếu có)
- Thông tin loại hình cơ sở (manufacturer, contract manufacturer…)
- U.S. Agent (bắt buộc nếu cơ sở ngoài Mỹ)
- Kê khai thiết bị: số PMA, tên thương mại, mã sản phẩm FDA
- Tài liệu hệ thống chất lượng (QMSR/cGMP: DHF, DHR, quản lý rủi ro, MDR)
FDA có thể tiến hành kiểm tra cơ sở (PMA inspection) trước khi cho phép lưu hành.
Tham khảo thêm: Đăng ký FDA thiết bị y tế: Các bước cần thiết để vào thị trường Mỹ
6. Các yêu cầu về chất lượng khi FDA quản lý TBYT nhóm 3
Thiết bị y tế Nhóm 3 (Class III) có mức rủi ro cao nhất nên FDA áp dụng hệ thống quản lý chất lượng rất nghiêm ngặt theo QMSR/cGMP (21 CFR Part 820), ISO 13485.
Các yêu cầu chính gồm:
- Kiểm soát thiết kế (Design Controls): đảm bảo thiết bị được phát triển an toàn, có DHF, bao gồm thiết kế, kiểm chứng và xác nhận hiệu quả.
- Quản lý rủi ro: đánh giá toàn bộ nguy cơ theo ISO 14971 và có biện pháp giảm thiểu rủi ro.
- Kiểm soát sản xuất: quy trình phải được thẩm định (IQ/OQ/PQ), môi trường sản xuất đạt tiêu chuẩn phòng sạch.
- Truy xuất nguồn gốc: sử dụng UDI và DHR để theo dõi toàn bộ lô sản xuất.
- Giám sát sau lưu hành: báo cáo sự cố (MDR), xử lý khiếu nại. Và có kế hoạch thu hồi sản phẩm khi cần.
7. Yêu cầu về ghi nhãn, UDI và Device Listing khi FDA quản lý TBYT nhóm 3
FDA áp dụng quy định rất nghiêm ngặt với thiết bị y tế Nhóm 3 (Class III). Đặc biệt ở 3 yếu tố: Ghi nhãn, UDI và Device Listing. Sai sót có thể khiến sản phẩm bị giữ tại hải quan hoặc bị coi là “misbranded”.
Ghi nhãn (Labeling – 21 CFR Part 801)
- Nội dung nhãn phải đúng 100% với hồ sơ PMA đã được FDA phê duyệt
- Bao gồm hướng dẫn sử dụng, cảnh báo, chống chỉ định
- Thiết bị cấy ghép phải có thêm tài liệu cho bệnh nhân và thẻ ID bệnh nhân để theo dõi. Và sử dụng trong tình huống khẩn cấp
UDI (Unique Device Identification – 21 CFR Part 830)
- Là mã định danh duy nhất giúp theo dõi thiết bị trên toàn vòng đời
- Gồm: DI (mã thiết bị) và PI (dữ liệu sản xuất như lô, serial, hạn dùng)
- Một số thiết bị Class III phải khắc trực tiếp UDI trên sản phẩm
- Dữ liệu DI phải được đăng ký trên hệ thống GUDID của FDA
Device Listing (21 CFR Part 807)
- Doanh nghiệp phải kê khai sản phẩm trên hệ thống FDA sau khi có PMA hợp lệ
- Listing phải khớp với thông tin cơ sở và thiết bị đã được phê duyệt
- Mọi thay đổi sản phẩm phải cập nhật trong thời gian quy định
Nếu doanh nghiệp cần hỗ trợ đăng ký FDA, PMA, UDI và Device Listing cho thiết bị y tế Nhóm 3, UCC Việt Nam cung cấp dịch vụ tư vấn trọn gói giúp tối ưu hồ sơ và rút ngắn thời gian phê duyệt.
8. Kết luận về cách FDA quản lý TBYT nhóm 3
FDA quản lý TBYT Nhóm 3 (Class III) theo tiêu chuẩn nghiêm ngặt nhất, bao gồm PMA, nghiên cứu lâm sàng, hệ thống chất lượng, ghi nhãn và truy xuất thiết bị. Nhằm đảm bảo an toàn tối đa trước khi lưu hành tại thị trường Mỹ.
Nếu doanh nghiệp cần hỗ trợ trong quá trình đăng ký và tuân thủ FDA quản lý TBYT nhóm 3, UCC Việt Nam cung cấp giải pháp tư vấn trọn gói, giúp tối ưu hồ sơ và rút ngắn thời gian phê duyệt.
Tham khảo thêm: Tất tần tật về cách FDA quản lý TBYT nhóm 2 cho doanh nghiệp mới nhất
Tham khảo thêm: Quy định và cách thức FDA quản lý TBYT nhóm 1 mới nhất 2026