Khẩu trang y tế, băng gạc cá nhân hay giường bệnh… đều là những sản phẩm thuộc nhóm có mức độ rủi ro thấp nhất. Vậy trên thực tế, FDA quản lý TBYT nhóm 1 như thế nào để vừa đảm bảo an toàn cho người dùng, vừa không làm khó doanh nghiệp? Khác với các nhóm rủi ro cao, FDA không yêu cầu thử nghiệm lâm sàng phức tạp cho nhóm 1. Mà sẽ tập trung kiểm soát chặt chẽ thông qua hệ thống đăng ký trực tuyến và quy định thực hành sản xuất tốt (GMP). Cùng UCC Việt Nam tìm hiểu nhé!
1. FDA quản lý TBYT nhóm 1
1.1. FDA phân loại thiết bị y tế nhóm 1 dựa trên tiêu chí nào?
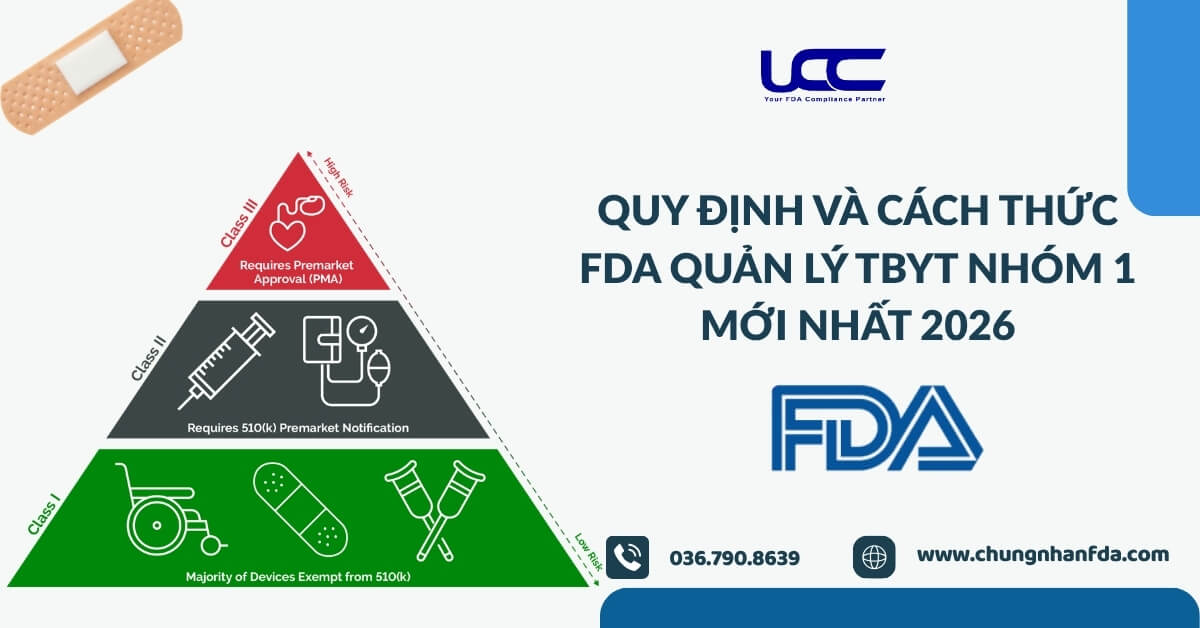
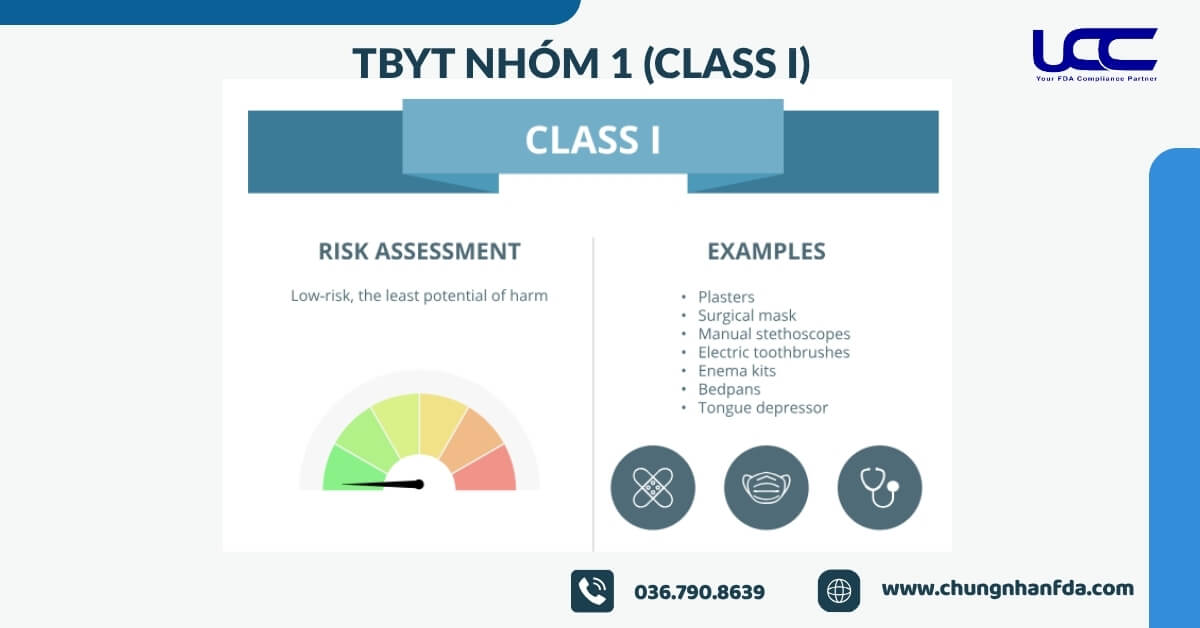
FDA phân loại thiết bị y tế dựa trên mức độ rủi ro mà thiết bị có thể gây ra cho người sử dụng. Trong đó, thiết bị y tế Nhóm 1 (Class I) là nhóm có mức độ rủi ro thấp nhất.
Đặc điểm của thiết bị y tế nhóm 1 (Class I) là gì?
- Không xâm lấn hoặc chỉ tiếp xúc bên ngoài cơ thể.
- Nếu xảy ra lỗi, nguy cơ gây ảnh hưởng nghiêm trọng đến sức khỏe người dùng là rất thấp.
- Chỉ cần tuân thủ các quy định quản lý cơ bản của FDA như đăng ký cơ sở sản xuất, ghi nhãn sản phẩm, quản lý chất lượng và báo cáo sự cố thiết bị.
Đặc biệt, phần lớn thiết bị Nhóm 1 được miễn thủ tục FDA 510(k). Điều này giúp doanh nghiệp rút ngắn thời gian và chi phí đưa sản phẩm vào thị trường Mỹ.
1.2. Những thiết bị nào thuộc nhóm 1 theo FDA?
Vì có mức độ rủi ro thấp, các thiết bị Nhóm 1 thường là những dụng cụ y tế cơ bản, quen thuộc trong các bệnh viện, phòng khám hoặc thậm chí là trong tủ thuốc gia đình.
Dưới đây là các ví dụ phổ biến được chia theo từng nhóm công dụng:
Dụng cụ khám và bảo hộ cơ bản
- Găng tay khám bệnh không tiệt trùng (Medical examination gloves).
- Băng cá nhân, băng gạc y tế thông thường (Elastic bandages / Gauze).
- Khẩu trang y tế thông thường (loại dùng một lần, không bao gồm khẩu trang phẫu thuật chuyên dụng N95 hoặc các loại yêu cầu chống lỏng văng bắn mức độ cao).
- Kính bảo hộ y tế (Dùng để chắn giọt bắn).
Dụng cụ phòng khám và phẫu thuật cơ bản
- Dao mổ thủ công và tay cầm dao mổ (Manual surgical scalpel).
- Kẹp phẫu thuật, kéo phẫu thuật thủ công (Surgical forceps, scissors).
- Đè lưỡi y tế bằng gỗ hoặc nhựa (Tongue depressor).
- Ống nghe y tế cơ bản (Stethoscope – loại cơ học thông thường, không tích hợp điện tử mã hóa âm thanh).
Thiết bị hỗ trợ và chăm sóc bệnh nhân
- Giường bệnh nhân thông thường (Manual hospital bed – điều khiển bằng tay, không dùng điện).
- Gậy đi bộ, nạng y tế, xe lăn tay (Canes, crutches, manual wheelchairs).
- Túi chườm nóng/lạnh (Hot/cold disposable packs).
- Bô vệ sinh cho bệnh nhân (Bedpan).
2. Khái niệm về General Controls (Kiểm soát chung) theo quy định của FDA
2.1. General Controls là yêu cầu gì khi FDA quản lý TBYT nhóm 1
General Controls (Kiểm soát chung) là nền tảng trong hệ thống quản lý thiết bị y tế của FDA. Đây là các yêu cầu bắt buộc nhằm đảm bảo thiết bị y tế được sản xuất, ghi nhãn và phân phối an toàn trước khi lưu hành trên thị trường Mỹ.
2.2. General Controls được áp dụng như thế nào đối với thiết bị y tế Nhóm 1?
Đối với thiết bị y tế Nhóm 1, FDA cho rằng các biện pháp Kiểm soát chung đã đủ để đảm bảo sản phẩm an toàn và hiệu quả khi lưu hành trên thị trường. Vì vậy, phần lớn thiết bị Nhóm 1 được miễn thẩm định tiền thị trường.
Cơ chế quản lý này dựa trên ba nguyên tắc chính:
- Quản lý dựa trên rủi ro: FDA tập trung kiểm soát quy trình sản xuất, chất lượng sản phẩm và thông tin ghi nhãn thay vì kiểm tra từng sản phẩm trước khi bán.
- Hậu kiểm là chính: Doanh nghiệp tự chịu trách nhiệm tuân thủ quy định, trong khi FDA thực hiện giám sát, thanh tra và xử lý vi phạm sau khi sản phẩm lưu hành.
- Ngăn ngừa vi phạm: FDA kiểm soát các trường hợp sản phẩm kém chất lượng (Adulteration) hoặc ghi nhãn sai lệch, gây hiểu nhầm cho người sử dụng (Misbranding).
3. FDA Registration và Device Listing đối với thiết bị y tế nhóm 1
Trước khi đưa hầu hết thiết bị y tế Nhóm 1 vào thị trường Mỹ, doanh nghiệp phải hoàn thành thủ tục FDA Registration và Device Listing. Hai thủ tục này gồm đăng ký cơ sở với FDA và niêm yết danh mục thiết bị y tế lưu hành tại Mỹ.
Đối với doanh nghiệp ngoài nước Mỹ, việc đăng ký thường yêu cầu chỉ định US Agent. Doanh nghiệp cũng phải thực hiện đầy đủ các bước trên hệ thống FDA. Đối với phần lớn thiết bị y tế Nhóm 1 được miễn 510(k), chỉ cần hoàn thành FDA Registration, Device Listing và nộp đầy đủ các khoản phí theo quy định để đủ điều kiện lưu hành sản phẩm tại Mỹ.
Để rút ngắn thời gian đăng ký và đảm bảo hồ sơ đáp ứng yêu cầu của FDA, nhiều doanh nghiệp lựa chọn đồng hành cùng UCC Việt Nam. Chúng tôi hỗ trợ xác định Product Code, thực hiện FDA Registration, Device Listing và hoàn thiện hồ sơ một cách chính xác, đầy đủ.
Tham khảo thêm: Giải pháp listing sản phẩm thiết bị y tế FDA xuất khẩu Mỹ thành công
4. Yêu cầu về ghi nhãn và UDI đối với thiết bị y tế nhóm 1
Theo quy định của FDA, ghi nhãn (Labeling) và mã định danh thiết bị duy nhất UDI (Unique Device Identification) là hai yêu cầu quan trọng đối với thiết bị y tế Nhóm 1. Các quy định này giúp đảm bảo thông tin sản phẩm minh bạch, hỗ trợ truy xuất nguồn gốc và giảm thiểu rủi ro trong quá trình lưu hành trên thị trường Mỹ.
Đối với ghi nhãn, FDA yêu cầu doanh nghiệp cung cấp đầy đủ các thông tin cơ bản như:
- Tên thiết bị y tế.
- Tên và địa chỉ nhà sản xuất hoặc nhà phân phối.
- Mục đích sử dụng của sản phẩm.
- Hướng dẫn sử dụng và cảnh báo an toàn (nếu có).
Phần lớn thiết bị y tế Nhóm 1 phải gắn mã UDI để quản lý và truy xuất nguồn gốc. Doanh nghiệp cũng phải ghi nhãn chính xác, rõ ràng và đúng công dụng của thiết bị.
Tham khảo thêm: Tìm hiểu chi tiết về mã số UDI trong quản lý trang thiết bị y tế mới nhất doanh nghiệp không nên bỏ lỡ
5. FDA QMSR và yêu cầu chất lượng đối với thiết bị nhóm 1
Từ ngày 02/02/2026, FDA thay thế QSR bằng QMSR, đồng bộ với tiêu chuẩn ISO 13485:2016. Tập trung mạnh vào quản lý rủi ro trong toàn bộ vòng đời sản phẩm.
Đối với thiết bị y tế Nhóm 1, FDA áp dụng theo hướng linh hoạt hơn:
- Phần lớn thiết bị Nhóm 1 được miễn một số yêu cầu phức tạp như kiểm soát thiết kế. Nhưng vẫn phải đảm bảo kiểm soát sản xuất, chất lượng và hồ sơ.
- Một số thiết bị Nhóm 1 đặc thù (yêu cầu độ an toàn cao hoặc tiệt trùng nghiêm ngặt) vẫn phải áp dụng đầy đủ QMSR.
Các yêu cầu chất lượng cốt lõi gồm:
- Hồ sơ sản phẩm (MDF): Lưu đầy đủ thiết kế, quy trình sản xuất, QA/QC, đóng gói và nhãn.
- Kiểm soát sản xuất: Có SOP rõ ràng, máy móc và quy trình được kiểm soát để tránh lỗi.
- Kiểm soát nhãn & đóng gói: Tránh sai nhãn, nhầm lô; nhãn UDI/UPC phải được kiểm duyệt trước khi sử dụng.
- Khiếu nại & khắc phục: Ghi nhận phản hồi khách hàng và xử lý lỗi hệ thống kịp thời.
Từ 2026, FDA cũng tăng cường thanh tra theo hướng quản lý rủi ro. Đồng thời đánh giá cả cam kết của ban lãnh đạo đối với hệ thống chất lượng. Thay vì chỉ kiểm tra hồ sơ kỹ thuật như trước.
XEM THÊM CÁC YÊU CẦU CHẤT LƯỢNG MỚI NHẤT TẠI ĐÂY
6. Kết luận về cách FDA quản lý TBYT nhóm 1
FDA quản lý thiết bị y tế Nhóm 1 thông qua General Controls, FDA Registration, Device Listing, ghi nhãn UDI và QMSR. Doanh nghiệp phải tuân thủ đầy đủ các yêu cầu này để sản phẩm được lưu hành hợp pháp tại Mỹ.
Để quá trình đăng ký và tuân thủ FDA diễn ra nhanh chóng, chính xác và hạn chế rủi ro, doanh nghiệp có thể sử dụng dịch vụ tư vấn FDA tại UCC Việt Nam để được hỗ trợ trọn gói từ hồ sơ đến khi sản phẩm đủ điều kiện xuất khẩu.
Tham khảo thêm: Chứng nhận FDA thiết bị y tế là gì? Điều kiện và lưu ý chi tiết 2026
Tham khảo thêm: Tất tần tật về cách FDA quản lý TBYT nhóm 2 cho doanh nghiệp mới nhất
Tham khảo thêm: Những điều bắt buộc phải biết về cơ chế FDA quản lý TBYT nhóm 3