Để xuất khẩu trang thiết bị y tế thuộc Nhóm II vào Mỹ, sở hữu fda 510k approval là điều kiện bắt buộc. Dù quy trình chứng minh “tương đương cơ bản” cực kỳ phức tạp và dễ bị bác bỏ, doanh nghiệp vẫn có thể dễ dàng thông qua nếu hiểu rõ bản chất các vấn đề cần làm rõ và có quy trình tiến hành cụ thể, chuẩn xác. Hãy cùng UCC Việt Nam tìm hiểu chi tiết các bước chuẩn bị hồ sơ chuẩn xác nhất trong bài viết này.
1. FDA 510k Approval là gì?
Hồ sơ 510(k) là một hình thức Thông báo trước khi lưu hành (Premarket Notification) áp dụng chủ yếu cho các thiết bị y tế có rủi ro từ thấp đến trung bình (đa số Class II và một số ít Class I/III).
Khi nộp hồ sơ này, mục tiêu của doanh nghiệp không phải là chứng minh sản phẩm của mình hoàn toàn mới hay an toàn tuyệt đối từ đầu. Mục tiêu duy nhất là chứng minh sản phẩm của bạn tương đương căn bản (Substantially Equivalent – SE) với một thiết bị hợp pháp khác đã có sẵn trên thị trường Mỹ (gọi là Predicate Device – Thiết bị đối chứng).
Khi FDA xem xét và đồng ý rằng sản phẩm của bạn tương đương với thiết bị đối chứng về cả:
- Mục đích sử dụng (Intended Use)
- Đặc tính công nghệ (Technological Characteristics)
FDA sẽ gửi cho bạn một bức thư xác nhận sản phẩm đã được “Cleared” (Chấp thuận/Thông qua) để bán tại Mỹ.
2. FDA 510k Approval áp dụng cho những thiết bị nào?
FDA 510(k) Approval chủ yếu áp dụng cho các thiết bị y tế Class II (rủi ro trung bình) và một số thiết bị Class I hoặc Class III theo quy định của FDA. Doanh nghiệp cần nộp hồ sơ 510(k) để chứng minh sản phẩm có tính an toàn và hiệu quả tương đương với một thiết bị đã được lưu hành hợp pháp tại Mỹ.
Một số nhóm thiết bị thường phải thực hiện 510(k) gồm:
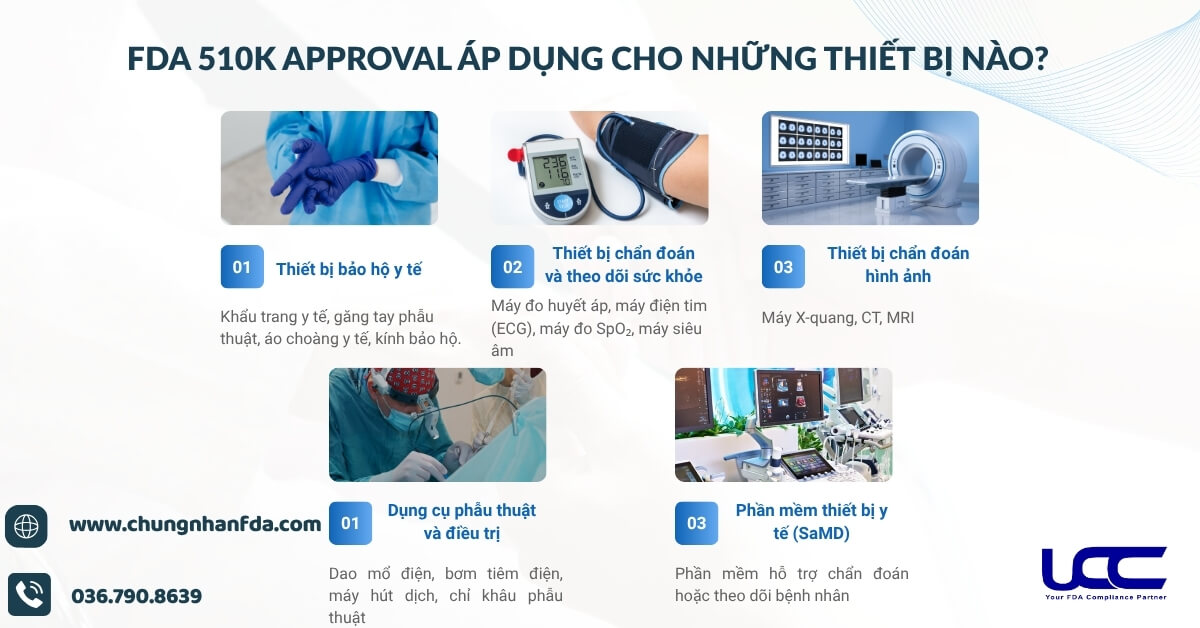
- Thiết bị bảo hộ y tế: khẩu trang y tế, găng tay phẫu thuật, áo choàng y tế, kính bảo hộ.
- Thiết bị chẩn đoán và theo dõi sức khỏe: máy đo huyết áp, máy điện tim (ECG), máy đo SpO₂, máy siêu âm.
- Thiết bị chẩn đoán hình ảnh: máy X-quang, CT, MRI.
- Dụng cụ phẫu thuật và điều trị: dao mổ điện, bơm tiêm điện, máy hút dịch, chỉ khâu phẫu thuật.
- Phần mềm thiết bị y tế (SaMD): phần mềm hỗ trợ chẩn đoán hoặc theo dõi bệnh nhân.
Mặc dù phần lớn thiết bị Class I được miễn 510(k), một số sản phẩm đặc biệt vẫn phải nộp hồ sơ theo yêu cầu của FDA. Ngược lại, các thiết bị Class III thường phải thực hiện quy trình PMA thay vì 510(k).
Tham khảo thêm: Chứng nhận FDA khẩu trang N95 là gì? Hướng dẫn đăng ký chi tiết
3. Cách kiểm tra thiết bị của bạn có cần FDA 510k Approval hay không?
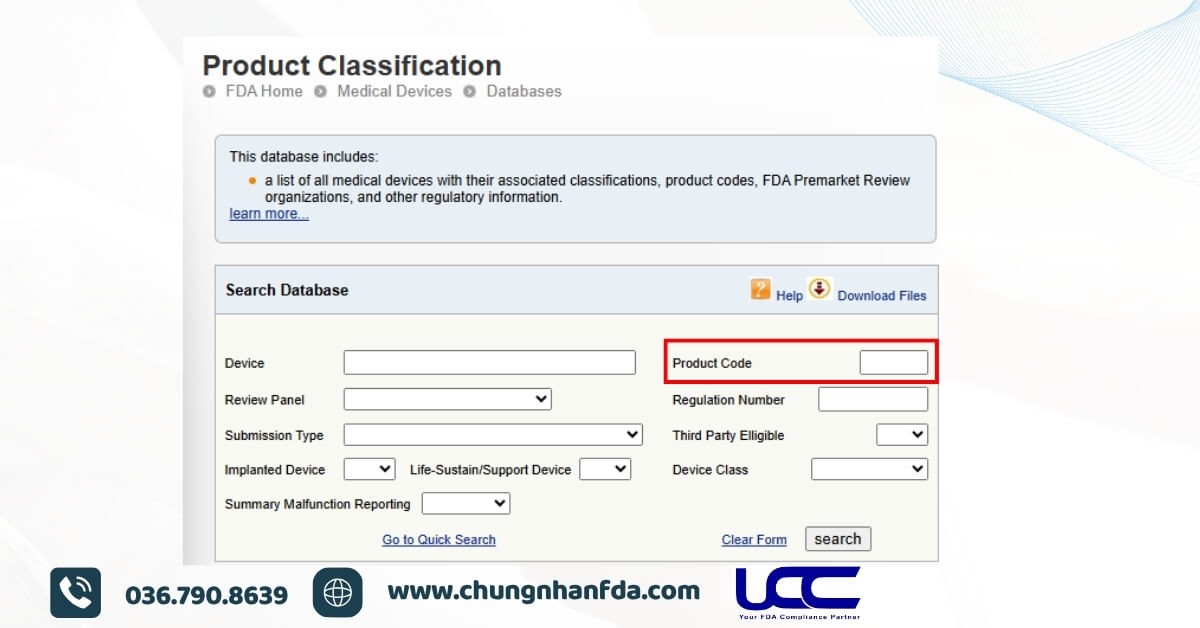
Doanh nghiệp có thể tra cứu trên FDA Product Classification Database để xác định thiết bị có thuộc diện phải nộp hồ sơ 510(k) hay không.
Bước 1: Truy cập FDA Product Classification Database.
Bước 2: Nhập tên tiếng Anh của sản phẩm hoặc mã sản phẩm (Product Code) vào ô tìm kiếm.
Bước 3: Kiểm tra kết quả tại mục Submission Type:
- Nếu hiển thị 510(k): Thiết bị phải nộp hồ sơ 510(k) trước khi lưu hành tại Mỹ.
- Nếu hiển thị Exempt: Thiết bị được miễn 510(k), nhưng vẫn phải thực hiện các yêu cầu khác như đăng ký cơ sở (Establishment Registration) và Device Listing.
Việc tra cứu trước giúp doanh nghiệp xác định đúng lộ trình pháp lý, tránh mất thời gian và chi phí khi chuẩn bị hồ sơ FDA.
4. Điều kiện để đạt FDA 510(k) Approval
Để được FDA cấp 510(k) Clearance, doanh nghiệp cần chứng minh thiết bị của mình tương đương đáng kể (Substantial Equivalence) với một thiết bị đã được lưu hành hợp pháp tại Mỹ.
Một số điều kiện quan trọng gồm:
- Mục đích sử dụng tương đồng: Thiết bị phải có công dụng, đối tượng sử dụng và môi trường sử dụng tương tự thiết bị tiền đề.
- Đáp ứng yêu cầu kỹ thuật: Cung cấp các báo cáo thử nghiệm về hiệu năng, an toàn sinh học, an toàn điện, phần mềm (nếu có) và các dữ liệu kỹ thuật liên quan.
- Nhãn và hướng dẫn sử dụng phù hợp: Nhãn sản phẩm phải tuân thủ quy định FDA, thể hiện đầy đủ cảnh báo, chống chỉ định và hướng dẫn sử dụng bằng tiếng Anh.
- Hoàn thiện hồ sơ pháp lý: Hồ sơ 510(k) phải được nộp đúng định dạng theo yêu cầu của FDA và thanh toán đầy đủ phí thẩm định.
Sau khi được cấp 510(k) Clearance, doanh nghiệp cần thực hiện đăng ký cơ sở (Establishment Registration) và Device Listing trước khi đưa sản phẩm ra thị trường Mỹ.
5. Substantial Equivalence trong FDA 510(k) là gì?
Substantial Equivalence (SE) là khái niệm quan trọng trong hồ sơ FDA 510(k) Approval. Đây là việc doanh nghiệp chứng minh rằng thiết bị y tế mới có mức độ an toàn và hiệu quả tương đương với một thiết bị đã được lưu hành hợp pháp tại Mỹ (gọi là Predicate Device).
FDA có thể công nhận thiết bị đạt Substantial Equivalence trong hai trường hợp:
- Trường hợp 1: Thiết bị mới có cùng mục đích sử dụng và đặc tính kỹ thuật tương tự thiết bị tiền đề.
- Trường hợp 2: Thiết bị có một số thay đổi về thiết kế, vật liệu hoặc công nghệ, nhưng các thay đổi này không làm phát sinh rủi ro mới và doanh nghiệp có dữ liệu chứng minh sản phẩm vẫn an toàn, hiệu quả như thiết bị tiền đề.
Cần lưu ý rằng Substantial Equivalence không có nghĩa là sản phẩm phải giống hệt thiết bị tiền đề. FDA cho phép có sự khác biệt về thiết kế hoặc công nghệ nếu doanh nghiệp chứng minh được những thay đổi đó không ảnh hưởng đến tính an toàn và hiệu quả của sản phẩm.
Đây là điều kiện cốt lõi để FDA xem xét và cấp 510(k) Clearance cho thiết bị y tế.
6. Hồ sơ FDA 510(k) Approval gồm những gì?
Hồ sơ FDA 510k Approval là bộ tài liệu dùng để chứng minh thiết bị y tế mới có độ an toàn và hiệu quả tương đương với một thiết bị đã được lưu hành hợp pháp tại Mỹ. Theo hướng dẫn của FDA, hồ sơ thường bao gồm các nhóm tài liệu chính sau:
1. Thông tin hành chính
- Thư nộp hồ sơ 510(k).
- Biên lai nộp phí thẩm định FDA.
- Tuyên bố mục đích sử dụng (Indications for Use).
- Bản tóm tắt thông tin 510(k).
2. Thông tin về thiết bị
- Mô tả cấu tạo, nguyên lý hoạt động và thông số kỹ thuật của thiết bị.
- Hình ảnh, bản vẽ hoặc sơ đồ sản phẩm.
- Bảng so sánh với thiết bị tiền đề (Predicate Device) để chứng minh tính tương đương trọng yếu (Substantial Equivalence).
3. Dữ liệu thử nghiệm an toàn
- Báo cáo tương thích sinh học (Biocompatibility) nếu sản phẩm tiếp xúc với cơ thể.
- Báo cáo tiệt trùng và hạn sử dụng (nếu áp dụng).
- Báo cáo an toàn điện và tương thích điện từ (EMC) đối với thiết bị sử dụng điện.
4. Tài liệu phần mềm và an ninh mạng
- Hồ sơ xác thực phần mềm (Software Validation) đối với thiết bị có phần mềm.
- Tài liệu an ninh mạng (Cybersecurity) đối với thiết bị có kết nối mạng hoặc truyền dữ liệu.
5. Dữ liệu hiệu năng và nhãn sản phẩm
- Kết quả thử nghiệm hiệu năng trong phòng thí nghiệm (Bench Testing).
- Báo cáo đánh giá khả năng sử dụng (Human Factors) nếu FDA yêu cầu.
- Dữ liệu thử nghiệm lâm sàng hoặc trên động vật (nếu cần).
- Nhãn sản phẩm, bao bì và hướng dẫn sử dụng (IFU) bằng tiếng Anh.
7. Quy trình xin FDA 510(k) Approval
| Bước | Nội dung cốt lõi cần thực hiện |
| 1. Xác định thiết bị tiền đề | – Tra cứu mã sản phẩm (Product Code) để xác định nhóm Class II cần nộp 510(k).
– Chọn một thiết bị tương đồng đã được FDA cấp phép tại Mỹ để làm đối chứng (Predicate Device). |
| 2. Thử nghiệm & Làm hồ sơ | – Kiểm nghiệm: Đo kiểm tại Lab đạt chuẩn (ISO 10993, IEC 60601, hiệu năng, bảo mật mạng…).
– Nhãn mác: Thiết kế nhãn và IFU tiếng Anh chuẩn 21 CFR Part 801 (bắt buộc có mã UDI). – Hồ sơ: Điền và đính kèm dữ liệu vào mẫu điện tử eSTAR bắt buộc. |
| 3. Đóng phí thẩm định | – Thanh toán phí nộp hồ sơ (MDUFA fee) cho FDA. |
| 4. FDA Thẩm định (90 ngày) | – Ngày 1 – 15: FDA quét hồ sơ eSTAR để tiếp nhận hoặc từ chối ngay (RTA) nếu thiếu file.
– Ngày 16 – 60: Chuyên gia xem xét kỹ thuật. Nếu cần, FDA sẽ ra yêu cầu bổ sung tài liệu – Mốc ngày 90: Ra quyết định sau khi doanh nghiệp phản hồi đủ thông tin. |
| 5. Cấp phép & Lưu hành | – FDA cấp Thư thông qua (Clearance Letter) và mã số K-number.
– Doanh nghiệp đăng ký cơ sở (Registration) và liệt kê sản phẩm (Listing) để thông quan vào Mỹ. |
Tham khảo thêm: Đăng ký FDA thiết bị y tế: Các bước cần thiết để vào thị trường Mỹ
Tham khảo thêm: Giải pháp listing sản phẩm thiết bị y tế FDA xuất khẩu Mỹ thành công
8. FDA 510(k) Approval khác gì FDA Approval, PMA và De Novo?
| Tiêu chí | FDA 510(k) Clearance | PMA Approval | De Novo Classification | FDA Approval (Chung) |
| Bản chất | Lưu hành dựa trên sự tương đương | Phê duyệt dựa trên độ an toàn & hiệu quả | Cấp phân loại mới (chưa có tiền lệ) | Thuật ngữ phê duyệt chung cho sản phẩm rủi ro cao |
| Đối tượng | Thiết bị rủi ro thấp – trung bình (Class I, II) | Thiết bị rủi ro cao (Class III) | Thiết bị mới chưa có đối chứng (rủi ro thấp/vừa) | Thuốc, vắc-xin, thiết bị Class III |
| Lâm sàng | Hiếm khi bắt buộc | Bắt buộc hầu hết | Có thể yêu cầu | Bắt buộc |
| Thời gian | ~ 90 ngày | ~ 180 ngày | ~ 150 ngày | Thay đổi tùy hồ sơ |
| Ví dụ | Khẩu trang, máy đo huyết áp | Máy trợ tim, van tim | Phần mềm AI chẩn đoán | Thuốc ung thư, vắc-xin |
Tham khảo thêm: Yêu cầu phê duyệt trước PMA từ FDA: Quy trình và lưu ý cần biết

9. Kết luận
Sở hữu fda 510k approval là điều kiện bắt buộc để thiết bị y tế chinh phục thị trường Mỹ thành công. Để hạn chế tối đa rủi ro rớt hồ sơ và đẩy nhanh tiến độ thông quan, UCC Việt Nam sẵn sàng cung cấp giải pháp tư vấn toàn diện từ A – Z. Kết nối với chuyên gia UCC Việt Nam ngay để nhận hỗ trợ kiểm tra hồ sơ miễn phí!